식품의약품안전처가 의약품 품목허가 과정에서 적용되는 제조·품질관리기준(GMP) 사전평가 지침을 전면 개정했다. 평가 담당자의 행정처리 절차와 제약사가 준비해야 할 제출자료 요건을 구분해 심사 업무의 효율성과 업계의 자료 준비 편의성을 높이기 위한 조치다.
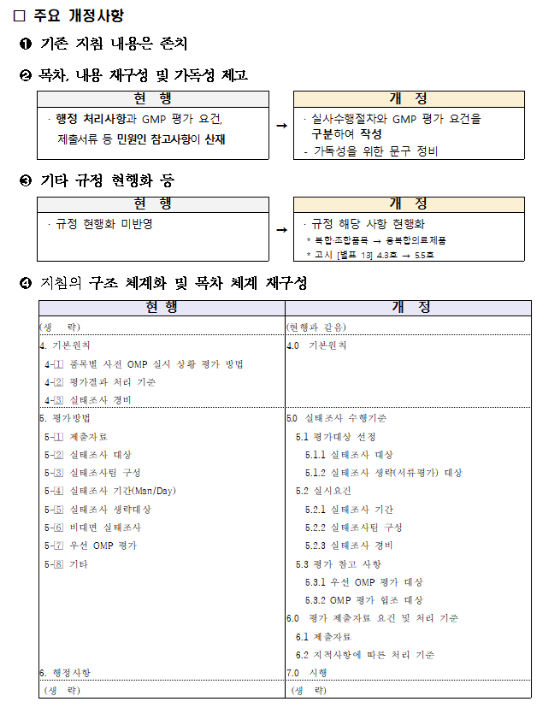
식약처는 30일 '의약품등 품목별 사전 GMP 평가 운영지침'을 전면 개정했다고 밝혔다. 이번 개정은 기존 평가 기준이나 제출자료 요건을 변경하는 것이 아니라 지침서의 구성과 표현을 정비하고 최근 관련 규정의 개정사항을 반영하는 데 초점을 맞췄다.
사전 GMP 평가는 의약품 품목허가 과정에서 제조시설과 품질관리 체계가 관련 기준을 충족하는지 확인하는 절차다. 의약품 제조 및 품질관리의 적정성을 평가하는 과정에서 제약사는 관련 자료를 제출하고, 식약처는 필요에 따라 제조시설 실태조사 등을 실시한다.
기존 지침서는 평가 담당자의 행정처리 사항과 GMP 평가 요건, 제약사가 참고해야 할 제출서류 관련 내용이 여러 항목에 나뉘어 있었다. 이에 따라 업무 단계별로 필요한 내용을 확인하기 어려운 부분을 개선하기 위해 목차와 내용을 재구성했다.
개정 지침은 실태조사 수행절차와 GMP 평가 요건을 구분하고, 업계가 준비해야 할 제출자료 요건을 별도 항목으로 통합했다. 제출자료와 관련해 축약돼 있던 문장도 구체적으로 풀어 작성해 실무자가 요구사항을 보다 명확하게 이해할 수 있도록 했다.
실태조사 대상 선정과 생략 기준, 조사 기간 및 조사팀 구성 등 평가 절차에 관한 사항도 체계적으로 정리했다. 우선 GMP 평가 대상과 평가 협조 대상 등 관련 항목을 구분하고, 평가 결과에 따른 처리 기준과 제출자료 요건을 별도로 배치했다.
최근 개정된 관련 규정도 반영했다. '의약품 제조 및 품질관리에 관한 규정' 등에서 변경된 조항을 현행화하고, 기존 '복합·조합품목'이라는 용어를 '융복합의료제품'으로 정비했다. 관련 고시의 인용 조항도 최신 규정에 맞춰 수정했다.
다만 이번 개정으로 제약사가 새롭게 제출해야 하는 자료가 추가되거나 사전 GMP 평가 기준이 강화되는 것은 아니다. 식약처는 기존 지침의 세부 내용을 유지하면서 행정절차와 제출자료 요건을 쉽게 구분할 수 있도록 문서 구조를 개선했다고 설명했다.
식약처는 이번 지침 개정으로 평가 담당자의 업무 정확성과 효율성이 높아지고, 제약업계에서도 제출자료 준비 과정의 혼선을 줄일 수 있을 것으로 기대하고 있다.
개정 지침의 상세 내용은 식약처 홈페이지의 '법령·자료→법령정보→공무원지침서·민원인안내서'에서 확인할 수 있다.