아리바이오는 경구용(먹는) 알츠하이머병 치료제 후보물질 'AR1001'(성분명 미로데나필)의 글로벌 임상 3상(POLARIS-AD)에서 1차 유효성 평가 목표를 달성했다고 17일 밝혔다. 사전에 지정한 단독투여군에서 AR1001은 52주 시점에 위약 대비 임상적 악화를 31% 늦추며 통계적으로 유의한 차이를 보였다.
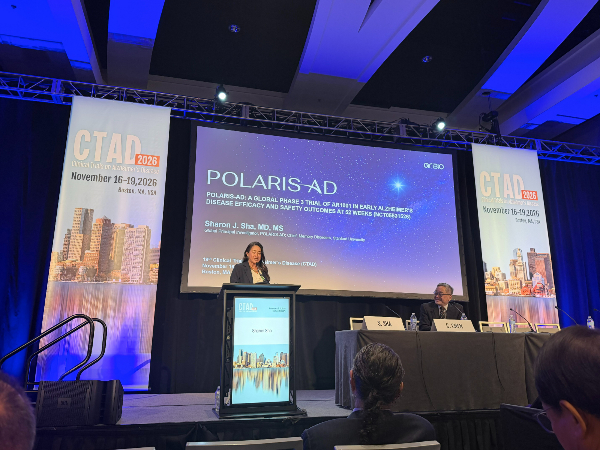
아리바이오는 AR1001 임상 3상 톱라인(주요지표) 결과를 이날 오전 6시 5분(한국시간) 미국 보스턴에서 열린 '알츠하이머병 임상시험 국제학회'(CTAD 2026)에서 발표했다. 스탠퍼드 대학교 기억장애 부문 책임자이자 AR1001 글로벌 임상시험 총괄책임자인 샤론 샤(Sharon Sha) 교수가 발표를 맡았다.
아리바이오의 AR1001은 하루 한 번 먹는 알츠하이머병 치료제 파이프라인이다. 신호전달 물질을 분해하는 효소인 '포스포디에스터라아제-5'(PDE-5)를 억제하는 기전의 물질이다. 현재 알츠하이머병 치료 시장은 주사제 중심이다. AR1001이 상업화에 성공하면 복용 편의성을 앞세워 시장 경쟁력을 갖출 것이란 평가가 나온다.
AR1001의 글로벌 임상 3상은 13개국 약 230개 임상기관에서 초기 알츠하이머병 환자 1535명을 대상으로 진행했다. 참여 환자는 AR1001 30밀리그램(mg) 또는 위약을 하루 한 알씩 52주간 복용하며 정기적으로 임상 평가를 받았다.
이 임상은 미국 식품의약국(FDA)과 유럽의약품청(EMA) 등 규제기관과 협의를 거쳐 사전에 지정한 두 개의 1차 분석 집단인 전체집단(Overall population)과 단독요법군(Monotherapy population)을 각각 평가하도록 설계했다. 두 집단의 결과는 미리 정한 다중성 보정 절차에 따라 분석했다. 이 중 한 집단에서 위약 대비 통계적으로 유의한 차이를 보이면 1차 평가 목표를 달성한 것으로 인정하는 구조다.
AR1001의 3상 단독요법군은 베이스라인(기준) 시점에 기존 증상완화제인 '아세틸콜린에스테라제' 억제제와 '메만틴'을 모두 복용하지 않은 참여자로 구성했다. 이 집단을 주요 분석 대상으로 정한 이유는 앞선 임상 2상에서 확인한 단독요법군의 인지기능 및 바이오마커(생체표지자)의 유효성에 대한 연속성 때문이다. 아리바이오는 이를 근거로 더 큰 규모의 3상 설계 단계에서 단독요법군을 1차 분석 집단으로 미리 지정했다.
AR1001 3상의 1차 평가지표는 '임상치매척도 박스점수 합계'(CDR-SB)의 베이스라인 대비 제52주 시점 변화량이다. 분석 결과, 단독요법군(604명)에서 AR1001 투여군은 위약군보다 CDR-SB 점수가 0.44점 덜 악화했다. 임상적 악화 진행 속도는 31% 지연되며 통계적으로 유의한 차이를 나타냈다(군 간 차이 -0.44점, p=0.0266). 전체 집단(1535명)에선 AR1001에 수치상 유리한 경향을 보였지만 위약 대비 치료군의 차이가 -0.11점으로 통계적 유의성에 도달하지 못했다(p=0.4015).
독자들의 PICK
지금 885명 읽는 중
AR1001 3상에서 인지기능과 일상생활 기능 관련 2차 평가지표는 단독요법군과 전체집단군 모두에서 AR1001에서 개선되는 경향을 보였다. 특히 단독요법군에서 효과가 더 컸다. 알츠하이머병 평가척도 인지기능 하위척도 13개 항목(ADAS-Cog13)에서 단독요법군이 위약 대비 -1.16점의 차이를 보였다(p=0.0798). 간이정신상태검사(MMSE)에선 위약 대비 0.7점의 유의미한 차이를 보였다(p=0.0232).
임상적 평가와 함께 진행한 뇌척수액(CSF) 바이오마커 분석에선 AR1001의 작용기전에 부합하는 결과를 확인했다. AR1001은 제52주 시점에 전체집단과 단독요법군 모두에서 위약 대비 뇌척수액 내 'cGMP'(신경세포 내 신호 전달에 관여하는 물질) 수치를 유의미하게 늘렸다(각각 p<0.0001, p=0.0058). 이 결과는 AR1001의 중추신경계 내 표적 관여 기전을 뒷받침한다.
뇌척수액 'p-tau217'도 두 집단 모두에서 AR1001이 개선되는 결과를 보였다. 위약 대비 차이는 전체 집단에서 -3.52 pg/mL(p=0.1784), 단독요법군에서 -5.34 pg/mL(p=0.0402)이다. 뇌척수액 'Aβ42/40' 비율에선 통계적으로 유의한 차이가 관찰되지 않았다.
안전성 평가에서 AR1001은 52주 투여 기간에 전반적으로 비교적 양호한 내약성을 보였다. 투여 뒤 발생한 이상반응은 AR1001군 69.0%, 위약군 66.4%에서 보고됐다. 대부분 경증 또는 중등도다. 중대한 이상반응 발생률은 각각 10.0%, 9.8%로 유사했다.
AR1001군에서 가장 흔하게 발생한 이상반응은 설사(7.7%, 위약군 4.4%), 낙상(7.3%, 위약군 5.9%), 어지러움(6.1%, 위약군 3.1%)이다. 이상반응으로 인한 시험약 투여 중단율은 AR1001군 5.2%, 위약군 1.7%이다. 투여 중단으로 이어진 이상반응은 설사(0.7%, 위약군 0%)와 구토(0.4%, 위약군 0%)다.
아리바이오는 AR1001 글로벌 임상 3상에서 확인한 단독요법군의 유효성 결과를 기반으로 추가 분석과 글로벌 규제기관 협의에 본격적으로 나설 계획이다. 장기 연장시험을 통해 치료 효과의 지속성과 안전성을 검증하고, 경구용 알츠하이머병 치료제의 가능성이 실제 진료 현장으로 이어지도록 후속 개발에 역량을 집중하겠단 목표다.
샤론 샤 교수는 "사전에 지정된 단독요법군의 CDR-SB 결과와 안전성 프로파일은 고무적"이라며 "AR1001 임상 3상은 환자에 더 다양한 치료 선택지가 필요한 초기 알츠하이머병의 미충족 의료 수요를 해소하기 위한 또 하나의 진전"이라고 말했다.
제임스 록(James Rock) 아리바이오 최고임상책임자는 "52주 투여 기간과 현재 진행 중인 연장시험에 참여하려면 각 참여자와 돌봄 제공자의 지속적인 헌신이 필요하다"며 "AR1001 임상시험에 변함없는 지원과 헌신을 보내준 임상시험 실시기관, 참여자 및 돌봄 제공자께 깊이 감사드린다"고 말했다.
정재준 아리바이오 대표는 "알츠하이머병의 진행을 늦추면서 환자와 돌봄 제공자가 장기간 편리하게 사용할 수 있는 경구용 치료제를 만든다는 목표로 AR1001 개발을 시작했다"며 "단독요법군에서 1년 시점에 확인된 31%의 임상적 악화 지연은 아리바이오의 가설을 뒷받침한다"고 말했다.
또 "아리바이오의 비전은 하루 한 번 복용하는 경구용 의약품으로 환자와 가족에 더 넓은 치료 선택지를 제공하는 것"이라며 "글로벌 임상시험 결과를 토대로 빠르게 FDA 허가 신청에 진입하겠다"고 말했다.